什么是 21 CFR Part 211?
《美国联邦法规》第 21 篇第 211 部分规定了最低的 CGMP ,即人用或动物用药品制备的相关要求。该法规由 FDA 制定,旨在确保药品符合其声称或标示的安全性、鉴别、规格、质量与纯度特性。
Part 211 并非单一条款,而是一套涵盖设施设计、设备维护、人员卫生、生产控制、实验室检测等方面的综合框架。受 FDA 监管的制造商应始终保持合规,而不仅是在接受检查期间。
与环境洁净度相关的关键条款
Part 211 的各项条款都很重要,其中若干条直接涉及生产环境的洁净度:
本节要求用于药品生产、加工、包装或存放的建筑物应具有适宜的面积、结构和位置,以便于清洁、维护和正常操作。其中特别要求设施提供足够的空间,以便有序放置设备与物料,防止混淆和污染。
关键在于,§ 211.42(c) 要求各项操作在明确划定的区域内进行,并要求设置独立或划定的区域以防止污染——包括用于无菌生产和无菌药品的区域。
本节要求提供充分的通风,并在药品生产、加工、包装或存放需要时,配备可有效控制气压、微生物、粉尘、湿度和温度的设备。对于无菌环境,本节为使用 HEPA 过滤、ISO 分级洁净室和环境监测方案提供了依据。
§ 211.56 是与消毒方案最直接相关的条款之一。该条规定,用于药品生产、加工、包装或贮存的任何建筑物均应保持清洁卫生的状态。该条还要求制定并执行书面程序,规范使用适宜的杀鼠剂、杀虫剂、杀真菌剂、熏蒸剂以及清洁剂和消毒剂。任何此类药剂的使用方式都不得污染设备、组分、药品容器、密封件、包装、标签材料或药品。
本节还涉及人员卫生,要求人员穿着与其岗位职责相适应的服装,并在必要时穿戴防护装备(如头套、口罩、手套和工作服),以防止药品受到污染。
本节要求设备和器具按适当的间隔进行清洁、维护,并根据药品性质在适当时进行“消毒和/或灭菌”(“sanitized and/or sterilized”),以防止发生可能改变药品安全性、鉴别、规格、质量或纯度的故障或污染。必须建立并执行设备清洁与维护的书面规程。
本条款值得注意,因为它明确考虑了自动化系统在生产和质量控制中的使用。它要求此类设备按照旨在确保其正常运行的书面方案进行例行校准、检查或核查。
环境监测的作用
21 CFR Part 211 确立了框架,而 FDA 的指南文件——包括 行业指南:通过无菌加工生产的无菌药品 ——对环境监测方案提出了更细化的要求。此类方案通常包括空气采样、表面接触碟和人员监测,以便在微生物污染影响产品之前将其检出。
健全的环境监测方案不只是在问题发生后才发现问题。对监测数据的趋势分析可以判断某一区域的污染水平是稳定、改善还是恶化,进而为清洁频次和方法选择提供依据。监管机构期望制造商主动而非被动地依据环境监测数据采取行动。
制药行业的传统消毒方式
多数制药洁净室消毒方案依赖液体消毒剂的组合(例如异丙醇、季铵盐类化合物,或过氧化氢、漂白剂等杀孢子剂),由受过培训的人员按既定计划实施。这些方法成熟完善、文件齐备,并被监管机构广泛接受。
但它们也存在已知的局限:
- 人为差异:人工消毒本身取决于操作手法、彻底程度以及对规程的遵守。操作人员之间的差异会导致覆盖不一致。
- 难以触及的表面:某些表面——尤其是几何结构复杂的部位、设备底面和凹陷角落——由于物理可及性受限,在人工清洁过程中可能得不到一致的覆盖。
- 文件记录负担:为每个消毒周期确保完整、同步的记录会增加操作人员的工作量。
UV-C 消毒概述
紫外线 C 波段(UV-C)光——波长通常介于 200 至 280 纳米之间——具有充分记载的杀菌特性。在细胞层面,UV-C 辐射被核酸(DNA 和 RNA)吸收,造成光化学损伤,从而抑制微生物复制。大量同行评议研究表明,UV-C 在多种照射条件下对细菌、病毒和真菌孢子均具有灭活效力。
数十年来,UV-C 消毒技术已应用于水处理、空气消毒和表面去污。在高风险环境中,UV-C 系统已被研究作为终末房间消毒的辅助手段。近年来,包括制药洁净室在内的受控生产环境对 UV-C 的关注度不断上升。
需要注意的是,UV-C 是一种依赖视线的技术:表面必须直接暴露于光源,才能获得杀菌剂量。阴影区域几乎接收不到 UV-C 照射。正因如此,UV-C 通常被视为一种 补充性 消毒措施,而不是经过验证的化学消毒规程的独立替代方案。
UV-C 如何为制药洁净室消毒方案提供支持
UV-C 消毒——包括由自主机器人平台实施的系统——可能在更广泛的制药环境控制策略中带来多方面的潜在益处:
一致性与可重复性
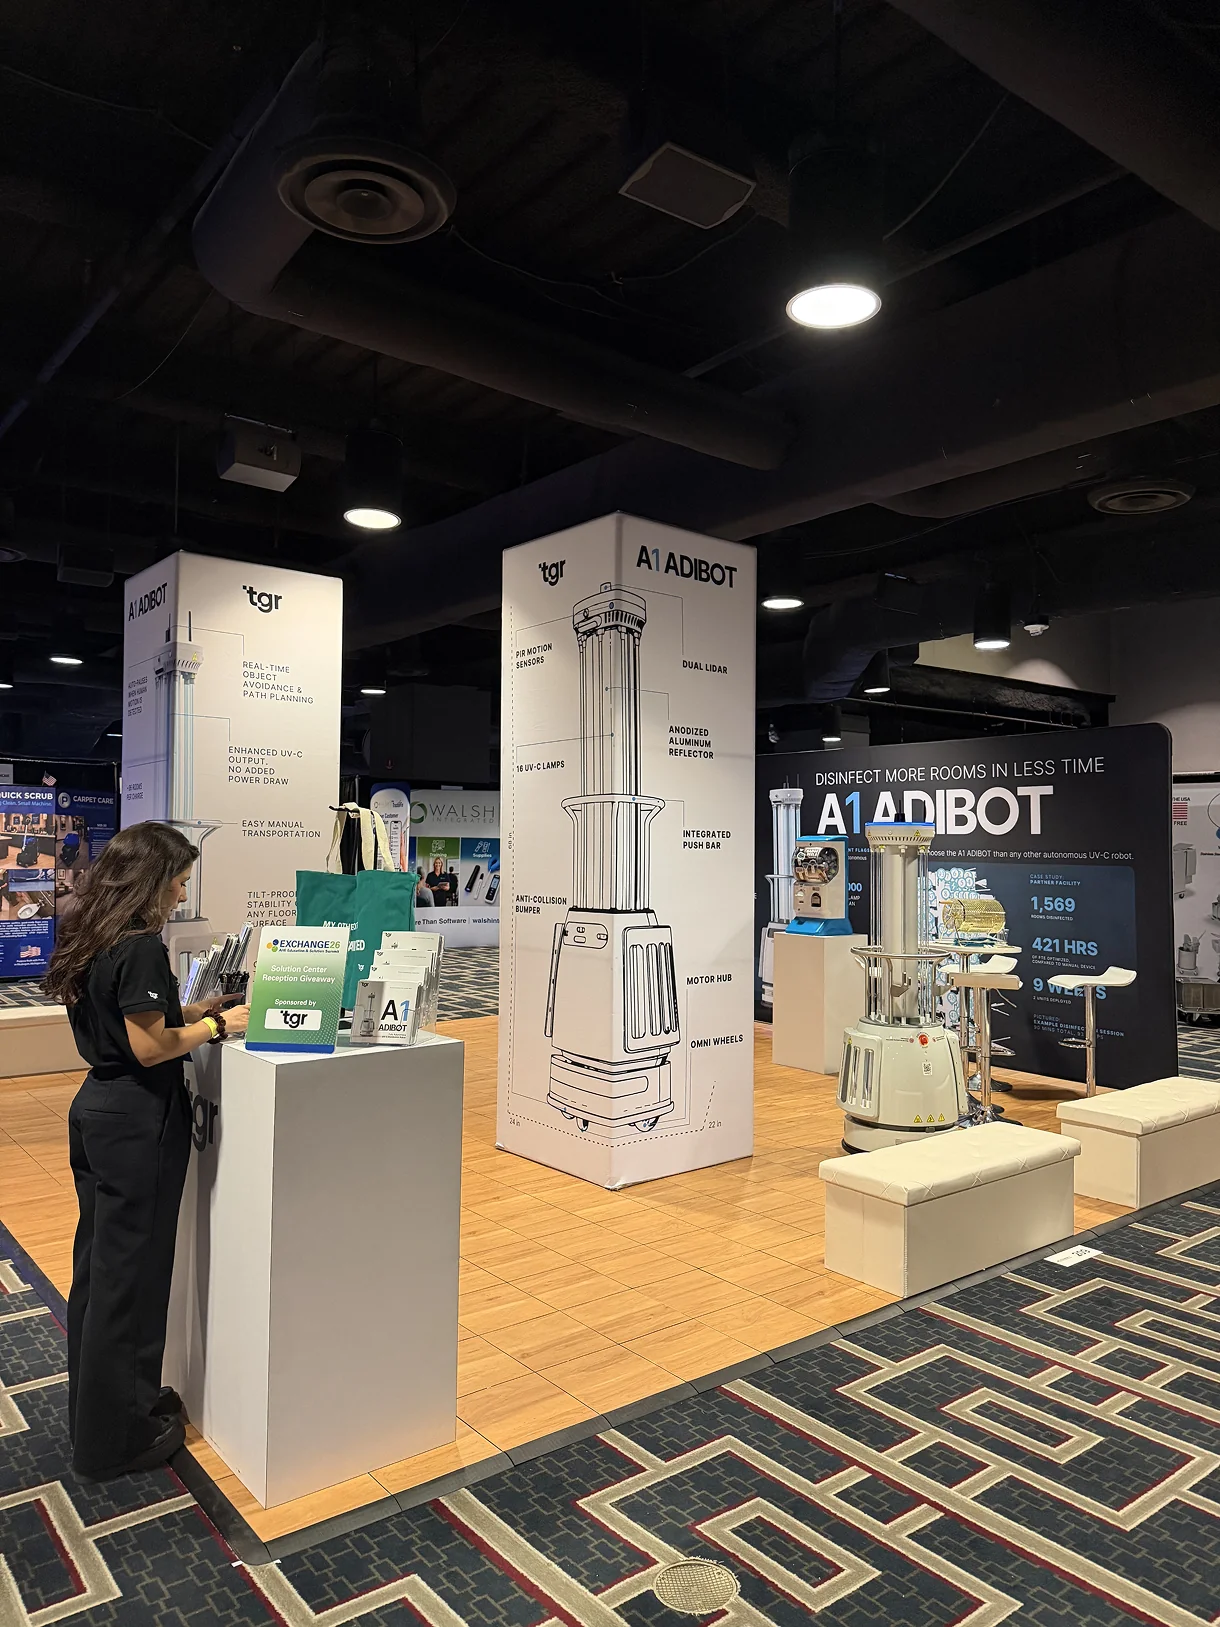
自主 UV-C 系统可通过编程,沿设定路线前往操作人员预先选定的房间区域,在指定距离停留指定时长,并记录每次周期的时间戳与照射时长。这种一致性仅靠人工流程往往难以实现,也契合 CGMP 对书面规程与执行记录的强调。
清洁周期之间的补充覆盖
UV-C 系统可在两次人工清洁之间部署,提供额外一层表面消毒。在设施中人流量大或风险较高的区域,这种辅助手段可能有助于长期降低表面生物负载——不过具体效果取决于设施自身条件和验证数据。
减少操作人员进入
在某些洁净室应用中,UV-C 机器人可以执行消毒循环,而无需额外人员进入该空间。在人员是主要污染来源的无菌环境中,这可能带来益处。
数据与审计追踪
现代 UV-C 机器人系统通常会为每个消毒周期生成电子记录,包括路径数据、周期时长以及各消毒点位的 UV-C 照射时间。这一记录能力可支持 21 CFR 第 211 部分中贯穿始终的记录保存要求,并有助于将趋势分析纳入环境监测方案。
法规适配性的考量
对于评估任何新消毒技术(无论是否为 UV-C)的制药企业而言,法规路径涉及几项关键考量:
验证:FDA 的 CGMP 法规要求工艺经过验证,其中包括清洁和消毒工艺。在将 UV-C 系统作为正式消毒方案的一部分之前,制造商需要制定并执行验证方案,证明该系统在其特定设施的实际使用条件下的性能。
变更控制:将新的消毒技术引入已建立的 CGMP 环境是一项变更,必须通过设施的变更控制流程进行管理。风险评估、更新 SOP,以及可能需要更新的环境监测策略,都是该流程的组成部分。
恰当定位 UV-C 的角色:有关 UV-C 的文件与沟通应谨慎、准确地界定其定位——它是更广泛环境控制策略中的补充手段,而非取代经过验证的化学消毒或其他 CGMP 要求的措施。
要点总结
21 CFR Part 211 对制药企业提出了明确要求:设施的设计、维护和运行必须能够防止污染并确保产品质量。消毒是这一义务的核心环节,需要书面规程、经过培训的人员、一致的执行以及完善的文件记录。
UV-C 消毒技术是质量与设施团队可用工具箱中的一件工具。对于希望强化环境控制方案的场所而言,它可能带来的益处——包括可重复性、数据采集,以及在两次人工消毒之间提供补充性表面消毒——值得深入了解。与受监管环境中的任何流程变更一样,在 UV-C 系统被正式纳入 CGMP 消毒方案之前,充分的评估、验证与变更控制是前提条件。
建议制药生产企业与其质量和法规团队以及合格的供应商合作,评估 UV-C 技术是否适用于其特定设施和产品要求。

本博客文章仅供参考,不构成法规或法律建议。生产企业在制定或修改 CGMP 合规方案时,应查阅现行 FDA 指南文件,并与合格的法规专业人员合作。
常见问题
仅靠 UV-C 消毒能否满足 21 CFR Part 211 的要求?
不能。21 CFR Part 211 规定了 FDA 对药品生产的最低 CGMP 要求,并将消毒视为一个更大体系的组成部分,该体系还包括书面规程、受训人员、一致执行与文档记录。UV-C 是一种依赖视线的补充性技术——它可以支持其中若干项要求,但本身并不能单独构成合规手段。本文信息为一般性介绍,不构成法规或法律建议。
21 CFR 第 211 部分的哪些条款适用于洁净室消毒?
有若干条款直接涉及环境洁净度:§211.42(设计与建造,包括为防止污染而划定的区域)、§211.46(通风与空气过滤)、§211.56(卫生,要求制定清洁与消毒剂使用的书面规程)、§211.67(“设备的清洁、消毒与灭菌”,原文 “equipment cleaning, sanitizing, and sterilizing”)以及 §211.68(自动、机械与电子设备,须经校准与检查)。这些条款共同界定了消毒方案——以及支持这些方案的自动化系统——应如何运行。
UV-C 能否取代制药洁净室中的化学消毒?
不能。UV-C 通常被定位为一种补充措施,而非经过验证的化学消毒的替代方案。它是一种依赖视线的技术——被遮挡的表面几乎接收不到照射——因此通常与人工清洁和化学消毒配合使用,而不是取而代之。
在 CGMP 环境中使用 UV-C 机器人需要哪些验证工作?
CGMP 法规要求对包括清洁和消毒在内的工艺进行验证。在正式依赖 UV-C 系统之前,生产企业通常需要制定并执行验证方案,以证明其在本企业特定设施实际使用条件下的性能。引入该技术同时也是一项须通过变更控制管理的变更——涉及风险评估、更新 SOP,并可能需要更新环境监测。生产企业应与其质量和法规团队合作。
自动化的 UV-C 循环记录如何支持 CGMP 文件管理?
现代自主 UV-C 系统可以记录路径数据、循环时长以及每个消毒点位的照射时间。这会为每个循环生成带时间戳的电子记录,支持 Part 211 中贯穿始终的记录保存要求,并可用于环境监测方案中的趋势分析——这种一致性和文件完整度仅靠人工流程难以达到。