¿Qué es 21 CFR Parte 211?
El Título 21 del Código de Regulaciones Federales (CFR), Parte 211, establece los requisitos mínimos de CGMP para la preparación de medicamentos destinados a su administración a seres humanos o animales. Fue establecida por la FDA para asegurar que los medicamentos cumplan con las características de seguridad, identidad, potencia, calidad y pureza que pretenden o se declara que poseen.
La Parte 211 no es una sola norma — es un marco integral que aborda el diseño de las instalaciones, el mantenimiento de los equipos, la higiene del personal, los controles de producción, las pruebas de laboratorio y más. Se espera que los fabricantes sujetos a la supervisión de la FDA mantengan el cumplimiento en todo momento, no solo durante las inspecciones.
Secciones clave relevantes para la limpieza ambiental
Si bien toda la Parte 211 es importante, varias secciones se refieren directamente a la limpieza del entorno de fabricación:
§ 211.42 — Características de diseño y construcción
Esta sección exige que los edificios utilizados para la fabricación, el procesamiento, el envasado o el almacenamiento de medicamentos tengan un tamaño, una construcción y una ubicación adecuados para facilitar la limpieza, el mantenimiento y las operaciones correctas. Exige específicamente que la instalación proporcione espacio suficiente para la colocación ordenada de equipos y materiales, a fin de evitar confusiones y contaminación.
De forma decisiva, el § 211.42(c) exige que las operaciones se realicen en áreas específicamente definidas y que existan áreas separadas o definidas para prevenir la contaminación, incluidas las áreas destinadas al procesamiento aséptico y a los medicamentos estériles.
§ 211.46 — Ventilación, filtración de aire, calefacción y refrigeración del aire
Esta sección exige que se proporcione una ventilación adecuada y que se disponga de equipos para el control adecuado de la presión del aire, los microorganismos, el polvo, la humedad y la temperatura cuando corresponda para la fabricación, el procesamiento, el envasado o el almacenamiento de un medicamento. Para entornos estériles, esta sección sustenta el uso de filtración HEPA, salas limpias clasificadas según ISO y programas de monitoreo ambiental.
El § 211.56 es una de las secciones más directamente relevantes para los programas de desinfección. Establece que todo edificio utilizado en la fabricación, el procesamiento, el envasado o el almacenamiento de un medicamento debe mantenerse en condiciones limpias y sanitarias. Además exige que se establezcan y se sigan procedimientos escritos para el uso de rodenticidas, insecticidas, fungicidas, agentes fumigantes y agentes de limpieza y desinfección adecuados. Dichos agentes deben usarse de manera que no contaminen los equipos, los componentes, los recipientes de medicamentos, los cierres, el material de empaque, los materiales de etiquetado ni los medicamentos.
Esta sección también aborda la higiene del personal: exige que el personal use ropa adecuada para las tareas que realiza y que se utilice indumentaria protectora (como cubrecabezas, mascarillas, guantes y batas) cuando sea necesario para proteger los medicamentos de la contaminación.
§ 211.67 — Limpieza y mantenimiento de equipos
Esta sección exige que los equipos y utensilios se limpien, se mantengan y, según corresponda a la naturaleza del medicamento, se saniticen o esterilicen a intervalos apropiados para evitar fallas o contaminación que alteren la seguridad, la identidad, la potencia, la calidad o la pureza del medicamento. Deben establecerse y seguirse procedimientos escritos para la limpieza y el mantenimiento de los equipos.
§ 211.68 — Equipos automáticos, mecánicos y electrónicos
Esta sección es destacable porque contempla explícitamente el uso de sistemas automatizados en la fabricación y el control de calidad. Exige que dichos equipos se calibren, inspeccionen o verifiquen de forma rutinaria conforme a un programa escrito diseñado para asegurar su correcto desempeño.
El papel del monitoreo ambiental
Si bien 21 CFR Parte 211 establece el marco, los documentos de orientación de la FDA —entre ellos, Orientación para la industria: productos farmacéuticos estériles producidos por procesamiento aséptico — ofrecen orientación más detallada sobre los programas de monitoreo ambiental. Estos programas suelen incluir muestreo de aire, placas de contacto de superficie y monitoreo del personal para detectar la contaminación microbiana antes de que llegue al producto.
Un programa sólido de monitoreo ambiental hace más que detectar problemas después de ocurridos. El análisis de tendencias de los datos de monitoreo permite identificar si las tasas de contaminación en un área determinada son estables, mejoran o se deterioran — lo que a su vez orienta la frecuencia de limpieza y la selección del método. Los reguladores esperan que los fabricantes actúen sobre los datos de monitoreo ambiental de forma proactiva, no reactiva.
Enfoques tradicionales de desinfección en la industria farmacéutica
La mayoría de los programas de desinfección de salas limpias farmacéuticas se basan en una combinación de desinfectantes líquidos (como alcohol isopropílico, compuestos de amonio cuaternario o agentes esporicidas como el peróxido de hidrógeno o el blanqueador), aplicados por personal capacitado según un calendario definido. Estos métodos están bien establecidos, bien documentados y son ampliamente aceptados por los reguladores.
Sin embargo, también presentan limitaciones conocidas:
- Variabilidad humana: La desinfección manual depende inherentemente de la técnica, la minuciosidad y el apego al procedimiento. Las diferencias entre operadores pueden generar una cobertura inconsistente.
- Superficies inaccesibles o de difícil alcance: algunas superficies — en particular las geometrías complejas, la parte inferior de los equipos y los rincones empotrados — pueden recibir una cobertura inconsistente durante los ciclos de limpieza manual por limitaciones de acceso físico.
- Carga de documentación: garantizar una documentación completa y contemporánea de cada ciclo de desinfección aumenta la carga de trabajo del operador.
Desinfección UV-C: una visión general
La luz ultravioleta C (UV-C) — normalmente en longitudes de onda de entre 200 y 280 nanómetros — tiene propiedades germicidas bien documentadas. A nivel celular, la radiación UV-C es absorbida por los ácidos nucleicos (ADN y ARN) y provoca un daño fotoquímico que impide la replicación microbiana. Un amplio cuerpo de investigación revisada por pares demuestra la eficacia de la UV-C frente a bacterias, virus y esporas de hongos en distintas condiciones de exposición.
La tecnología de desinfección UV-C se ha utilizado durante décadas en el tratamiento del agua, la desinfección del aire y la descontaminación de superficies. En entornos de alto riesgo, los sistemas UV-C se han estudiado como herramientas complementarias para la desinfección terminal de salas. Más recientemente, el interés por la UV-C ha crecido en entornos de fabricación controlados, incluidas las salas limpias farmacéuticas.
Es importante señalar que la luz UV-C es una tecnología de línea de vista: las superficies deben estar expuestas directamente a la fuente de luz para recibir dosis germicidas. Las zonas en sombra reciben poca o ninguna exposición a la UV-C. Por esta característica, la UV-C suele describirse como una medida complementaria de desinfección y no como un sustituto autónomo de los protocolos validados de desinfección química.
Cómo la UV-C puede apoyar los programas de desinfección en salas limpias farmacéuticas
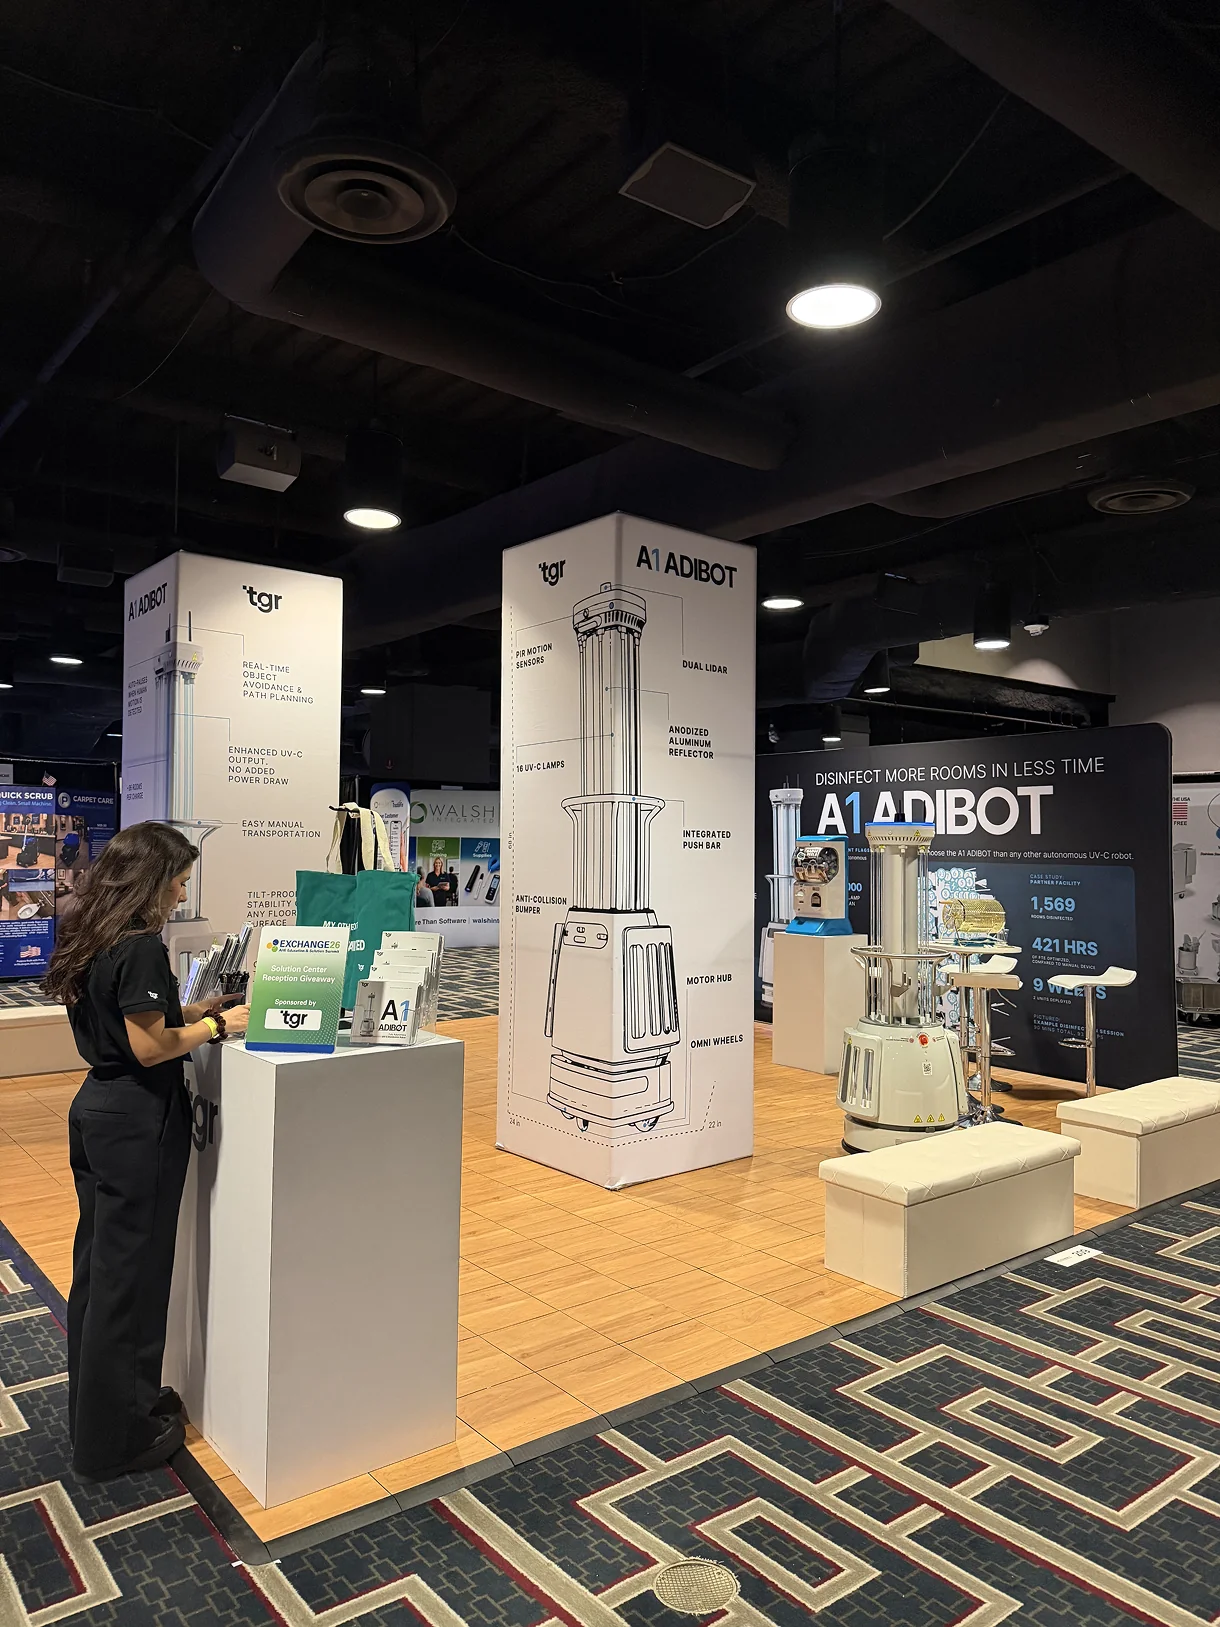
La desinfección UV-C —incluidos los sistemas administrados por plataformas robóticas autónomas— puede ofrecer varios beneficios potenciales dentro de una estrategia más amplia de control ambiental farmacéutico:
Consistencia y reproducibilidad
Los sistemas UV-C autónomos pueden programarse para seguir rutas definidas hacia áreas de la sala preseleccionadas por el operador, detenerse a distancias especificadas durante tiempos especificados y documentar cada ciclo con marca de tiempo y duración de la exposición. Este nivel de consistencia puede ser difícil de lograr solo con procesos manuales y se alinea con el énfasis de las CGMP en los procedimientos escritos y la ejecución documentada.
Cobertura complementaria entre ciclos de limpieza
Los sistemas UV-C pueden emplearse entre los ciclos de limpieza manual para aportar una capa adicional de desinfección de superficies. En zonas de alto tránsito o alto riesgo de una instalación, este enfoque complementario podría contribuir a una reducción general de la biocarga superficial con el tiempo, aunque el impacto específico dependería de las condiciones propias de la instalación y de los datos de validación.
Menor entrada de operadores
Para ciertas aplicaciones en salas limpias, un robot UV-C puede ejecutar ciclos de desinfección sin que personal adicional deba ingresar al espacio. Esto puede ser beneficioso en entornos asépticos donde el personal representa una fuente primaria de contaminación.
Datos y trazabilidad de auditoría
Los sistemas robóticos UV-C modernos suelen generar registros electrónicos de cada ciclo de desinfección, incluidos los datos de ruta, la duración del ciclo y los tiempos de exposición UV-C en cada punto de desinfección. Esta capacidad de documentación respalda las expectativas de mantenimiento de registros presentes en todo el 21 CFR Parte 211 y puede facilitar el análisis de tendencias como parte de un programa de monitoreo ambiental.
Consideraciones sobre el encaje regulatorio
Para los fabricantes farmacéuticos que evalúan cualquier tecnología nueva de desinfección — UV-C u otra — la vía regulatoria implica varias consideraciones clave:
Validación: las regulaciones CGMP de la FDA exigen que los procesos se validen, incluidos los procesos de limpieza y desinfección. Antes de apoyarse en un sistema UV-C como parte de un programa formal de desinfección, los fabricantes tendrían que desarrollar y ejecutar un protocolo de validación que demuestre el desempeño del sistema en las condiciones reales de uso de su instalación específica.
Control de cambios: introducir una nueva tecnología de desinfección en un entorno CGMP establecido es un cambio que debe gestionarse mediante el proceso de control de cambios de la instalación. Las evaluaciones de riesgo, los procedimientos operativos estándar (POE) actualizados y, posiblemente, estrategias actualizadas de monitoreo ambiental formarían parte de ese proceso.
Posicionar la UV-C adecuadamente: la documentación y las comunicaciones sobre la UV-C deben posicionarla con precisión — como una herramienta complementaria dentro de una estrategia más amplia de control ambiental — y no como un reemplazo de la desinfección química validada u otras medidas exigidas por las CGMP.
Conclusiones clave
21 CFR Parte 211 establece expectativas claras para los fabricantes farmacéuticos: las instalaciones deben diseñarse, mantenerse y operarse de modo que se evite la contaminación y se asegure la calidad del producto. La desinfección es un elemento central de esa obligación y requiere procedimientos escritos, personal capacitado, una ejecución consistente y una documentación exhaustiva.
La tecnología de desinfección UV-C representa una herramienta más dentro del conjunto disponible para los equipos de calidad e instalaciones. Vale la pena explorar sus posibles beneficios — entre ellos la reproducibilidad, la captura de datos y la desinfección complementaria de superficies entre ciclos manuales — en instalaciones que buscan fortalecer sus programas de control ambiental. Como con cualquier cambio de proceso en un entorno regulado, la evaluación exhaustiva, la validación y el control de cambios son requisitos previos para que los sistemas UV-C puedan integrarse formalmente en un programa de desinfección CGMP.
Se recomienda a los fabricantes farmacéuticos trabajar con sus equipos de calidad y de asuntos regulatorios, así como con proveedores calificados, para evaluar si la tecnología UV-C es apropiada para los requisitos específicos de su instalación y de su producto.

Esta publicación del blog tiene fines informativos únicamente y no constituye asesoría regulatoria ni legal. Los fabricantes deben consultar los documentos de orientación vigentes de la FDA y trabajar con profesionales regulatorios calificados al desarrollar o modificar sus programas de cumplimiento CGMP.
Preguntas frecuentes
¿La desinfección UV-C cumple por sí sola con 21 CFR Parte 211?
No. La 21 CFR Parte 211 establece los requisitos mínimos de CGMP de la FDA para la fabricación farmacéutica y trata la desinfección como una parte de un sistema más amplio que incluye procedimientos escritos, personal capacitado, ejecución consistente y documentación. La UV-C es una tecnología complementaria y de línea de vista: puede apoyar varias de estas expectativas, pero no es un medio de cumplimiento por sí sola. Esta información es general y no constituye asesoría regulatoria ni legal.
¿Qué secciones del 21 CFR Parte 211 aplican a la desinfección de salas limpias?
Varias secciones se refieren directamente a la limpieza ambiental: §211.42 (diseño y construcción, incluidas áreas definidas para evitar la contaminación), §211.46 (ventilación y filtración de aire), §211.56 (saneamiento, que exige procedimientos escritos de limpieza y agentes sanitizantes), §211.67 (limpieza, sanitización y esterilización de equipos) y §211.68 (equipos automáticos, mecánicos y electrónicos, que deben calibrarse y verificarse). En conjunto, estas secciones definen cómo se espera que operen los programas de desinfección y cualquier sistema automatizado que los apoye.
¿Puede la UV-C sustituir a la desinfección química en una sala limpia farmacéutica?
No. La UV-C se plantea por lo general como una medida complementaria, no como un sustituto de la desinfección química validada. Es una tecnología de línea de visión —las superficies en sombra reciben poca o ninguna exposición—, por lo que suele implementarse junto con la limpieza manual y la desinfección química, y no en lugar de ellas.
¿Qué se requiere para validar un robot UV-C para su uso en un entorno CGMP?
Las regulaciones CGMP exigen que los procesos, incluidas la limpieza y la desinfección, estén validados. Antes de apoyarse formalmente en un sistema UV-C, un fabricante normalmente desarrollaría y ejecutaría un protocolo de validación que demuestre el desempeño en las condiciones reales de uso de su instalación específica. Introducir la tecnología también es un cambio que se gestiona mediante control de cambios: evaluaciones de riesgo, procedimientos operativos estándar actualizados y, posiblemente, monitoreo ambiental actualizado. Los fabricantes deben trabajar con sus equipos de calidad y de asuntos regulatorios.
¿Cómo respalda el registro automatizado de los ciclos UV-C la documentación CGMP?
Los sistemas UV-C autónomos modernos pueden registrar los datos de ruta, la duración del ciclo y los tiempos de exposición en cada punto de desinfección. Esto crea un registro electrónico con marca de tiempo de cada ciclo que respalda las expectativas de documentación presentes en toda la Parte 211 y puede alimentar el análisis de tendencias que se usa en los programas de monitoreo ambiental — un nivel de consistencia y documentación difícil de lograr solo con procesos manuales.